

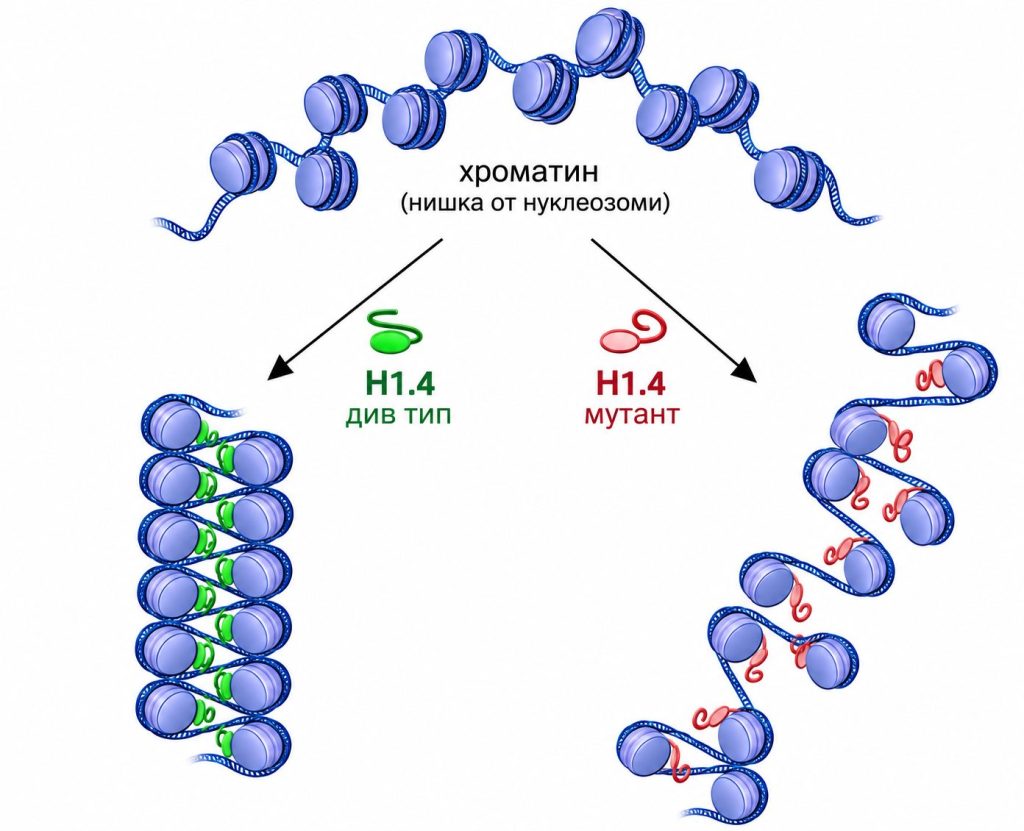
Синдромът на Рахман е рядко генетично заболяване, свързано с нарушения в неврологичното развитие. Пациентите, страдащи от синдрома на Рахман, имат специфични черти на лицето и се характеризират с преждевременно стареене, сърдечни и скелетни аномалии, както и със зрителни и поведенчески нарушения. Болестта се причинява от мутации в гена, кодиращ белтъка H1.4. Този белтък участва в опаковането на ДНК в клетъчното ядро и действа като своеобразна молекулна „скоба“. Тази „скоба“ придърпва и притиска участъците на ДНК, държи ги в компактна и стабилна структура и поддържа триизмерната организация на ДНК в ядрото. Това правилно опаковане е жизненоважно: то определя кога ДНК да бъде достъпна за „молекулните машини“, които разчитат или поправят генетичната ни информация. Досега оставаше мистерия как мутацията на H1.4 в синдрома на Рахман води до изброените тежки увреждания на организма.
Ново международно изследване, в което български учени имат водещ принос, дава отговор на този въпрос и за първи път показва физическия ефект от мутацията на молекулно ниво. То описва как повреждането на H1.4 скобата при синдрома на Рахман води до нефункционален белтък, силно нарушаване на нагъването на ДНК в ядрото, неправилно прочитане на генетичната информация и увреждане на организма.
Откритието отваря вратата за търсене на таргетиращи терапии,
които да омекотят ефекта на тези молекулни грешки и да помогнат на пациентите, страдащи от синдрома на Рахман. Изследването е публикувано в престижното списание Nature Communications. Успехът се дължи на тясното сътрудничество между учени от няколко европейски страни, с решаващ принос на учените от Института по молекулярна биология – БАН, проф. Стефан Димитров – ръководител на Катедрата от европейското научно пространство (ERA) и водещ автор в статията, както и доц. Анастас Господинов и доц. Димитър Илиев.
За повече подробности по темата разговаряме с проф. Стефан Димитров.
„Една болест се смята за рядка, ако засяга не повече от 1 на 2000 души. Но искам да уточня следното – редките болести съвсем не са толкова редки. Засега са известни между 7 и 8000, но механизмът на молекулно ниво е известен само за малка част от тях. А това води до много големи проблеми, защото, за да се лекува съответният пациент, трябва да се знае какъв е механизмът на болестта“, казва проф. Димитров.
Ученият пояснява още, че в екипа, който изследва редките болести, обикновено има няколко специалисти от различни области. Клиницист, който идентифицира пациента. Хуманен генетик, който изолира ДНК от самия пациент, и след това компютърен специалист, който да разчете цялата генетична информация в ДНК. Съвременните методи позволяват това.
Обикновено един от гените на пациента е мутирал и учените трябва да открият кой е той.
Правят се определени биохимични изследвания, за да се видят някои общи черти. След това в повечето случаи нещата спират дотук. После се изследва друга болест. Това е така, защото на практика тези болести са толкова много, че е трудно да бъдат атакувани в дълбочина.
Затова трябва да има голям екип от хора, за да проучат и открият терапии за тези болести. Не може да стане по друг начин, подчертава ученият. Смята се, че около 6% от хората са болни от редки болести.
В България хората, които страдат от редки болести, са между 350 000 и 400 000 души.
Има и страни, в които те са определено повече. Например в някои страни, където по исторически причини и наличието на кръвосмесителни бракове този процент е определено по-голям. Необходимо е да се отбележи, че редките болести могат и да не се проявят в определен период от живота или да не бъдат толкова тежки.
„Но да се върнем към това, което се опитваме да направим, за разлика от наши колеги на много места по света. Ние не работим сами. Когато човек се занимава с такива болести, не трябва да е сам. Работим в колаборация с редица европейски лаборатории, в които има специалисти от различни области – например структурна биология, клетъчна биология, физикохимия, химия, физика и така нататък“, казва ученият.
И добавя, че използват познанията на всички тези хора, за да атакуват самата болест с различни методи.
„Получаваме много по-задълбочени резултати. Това ни позволява да засегнем механизма на тези редки болести“, отбелязва проф. Димитров.
Използването на подобен интердисциплинарен подход позволява на международен консорциум, в който участва лабораторията на проф. Димитров,
да разгадае молекулния механизъм на болестта синдром на Рет
– много тежка болест с епигенетичен характер. Изследването е публикувано преди няколко години в едно от най-уважаваните международни списания Science.
А в изследването върху синдрома на Рахман е въведен и приложен новаторски изследователски подход, който обединява усилията на учени от редица страни, включващи специалисти от Франция, САЩ, Турция и България. Както споменахме, синдромът на Рахман се причинява от мутация в белтъка H1.4. За да работят добре нашите гени, те трябва да са организирани по определен начин в клетъчното ядро. Има милиони копия от този белтък, които са свързани с ДНК.
В момента, в който структурната роля на белтъка се наруши, това води до промяна на тази триизмерна организация на ДНК и до дисфункция на някои гени. И тази дисфункция по-нататък е свързана с неправилното прочитане на генетичната информация, което е и причината за самата болест.
„Разчетохме данните, които имаме, и ги публикуваме в сп. Nature Communications. Там описахме част от нашите изследвания, които ни позволиха да придобием обща представа за самата болест. Сега знаем как се променя организацията ДНК на засегнатите от болестта гени. Следващата стъпка е да установим как промените в тази триизмерна организация на ДНК се превеждат на функционално ниво. По такъв начин ще хвърлим светлина как нарушаването на пространствената организация на ДНК води до болестта“, обяснява проф. Димитров.
Учените от Катедрата от европейското научно пространство (ERA) при Института по молекулярна биология „Акад. Румен Цанев“ – БАН, изследват и други заболявания, в частност и такива, свързани с възпаление на червата. Тези болести далеч не са толкова редки. Тук влизат болестта на Крон и язвен колит, които имат различен произход. Единият аспект е генетичен, при който стават мутации. Той се наблюдава основно при деца. А вторият е епигенетичен.
Епигенетиката е наука, която изучава процесите над ДНК („епи“ на гръцки значи „над“), или с други думи – процесите на презаписване и реализирането на генетичната информация в нашите клетки. При епигенетичните нарушения няма нарушаване на ДНК – молекулата на ДНК при болните е „същата“ като тази на здравите хора. Епигенетичните увреждания зависят от околната среда, от режима на хранене, начина на живот и други.
Какви могат да бъдат подходите за лечение на подобни заболявания? Ако си представим, че генът е шосе и по него се движи кола, в момента, в който има промяна в гена, все едно мост на пътя е срутен. И единственият начин за промяна е да се поправи мостът. Което е почти невъзможно.
Разбира се, съществуват техники за редактиране на генома.
Но проблемът е, че те също правят грешки. И е опасно да не се увреди някое друго място. Тук се работи с генна и клетъчна терапия – двете направления, при които това теоретично може се направи. Но засега не и на практика.
„В момента е много трудно, практически невъзможно да се лекуват основите на генетичните заболявания. Но самият процес на предаване на лоша информация може да бъде прекъснат до определено ниво“, казва в заключение проф. Димитров.
Институтът по молекулярна биология „Акад. Румен Цанев“ – БАН, е получил грант по ERA Chairs – инструмент на Рамковата програма „Хоризонт Европа“ за привличане на водещи изследователи. Грантът позволи в Института да бъде привлечен проф. Стефан Димитров и да се създаде департамент, чиято работа се фокусира върху редките болести.
Проф. Стефан Димитров: Човек трябва да помага и да бъде полезен на родината си, докато е активен
„Моят син е лекар, детски гастроентеролог, работи във Франция. Аз самият съм работил във Франция тридесет години. От три години съм в България и в началото се колебаех с какво да се занимавам. Цял живот съм се занимавал с фундаментална наука. Човек с течение на времето разбира, че в това има известен егоизъм. Трябва да можем, докато сме още активни, да прилагаме нашите задълбочени познания и да помагаме на хората.
Тогава се колебаех дали да се занимавам с аутизъм, или с някакъв друг тип болести. И синът ми разказа за това колко тежко прекарват определени заболявания неговите пациенти – деца под шест години. Успя да ме убеди, че трябва да се занимавам с редки болести. И това е едната причината да започна. Обсъждали сме го и с моите колеги. Вярвам, че човек трябва да помага и да бъде полезен на родината си, докато е активен.“
Свързани статии:
 Асоциация между четенето на книги и на ДНК донася на Ася Асенова победата в конкурса „Лаборатория за слава“
 Министър Сергей Игнатов в Студио „Аз-буки“: С 5500 инициативи българските училища отбелязват 150-годишнината от Априлското въстание (ВИДЕО)
 Български учени представят страната ни в Европейската лаборатория по молекулярна биология в Хайделберг
 Учени апелират за устойчивост на изследователски проекти
Уважаеми читатели, в. „Аз-буки“ и научните списания на издателството може да закупите от НИОН "Аз-буки":
Адрес: София 1113, бул. “Цариградско шосе” № 125, бл. 5
Телефон: 0700 18466
Е-mail: izdatelstvo.mon@azbuki.bg | azbuki@mon.bg

